论文辅导和代写的界限在哪?辅导是教你方法、论文你自己完成,合规;代写是别人写你署名,属于学术不端。咨询任何机构先问"哪些环节我自己完成"。医嘉研明确指导不代写,合同写清边界,先护住你的学位与执业安全。
本文是对2026年发表于《Adv Sci (Weinh)》的一项实验性方法学研究(有机合成方法学开发与机理研究)的解读,属科研资讯分享,不构成任何诊疗建议。这活儿挺有意思——交流电(AC)代替直流电来搞钯催化C–H炔基化,还挖出一个没人注意过的炔基溴自由基阴离子中间体。机理做得扎实,DFT、EPR、CV全用上了,值得一读。
期刊:Advanced Science(IF: 14.1,Q1)
发表时间:2026年9月16日
原文标题:Unlocking the Alkynyl Bromide Radical Anion With Alternating Current for Inverse Sonogashira C─H Coupling.
翻译标题:交流电驱动钯催化C–H炔基化:揭示炔基溴自由基阴离子中间体的新路径
研究设计:实验性方法学研究(有机合成与机理研究)
模型反应:2,3-二芳基丙烯醛1a (0.2 mmol) 与溴代炔烃2a (0.4 mmol)
主要结果:目标产物3aa分离产率68%,区域选择性优异(仅萘环β位)
关键机理:EPR捕获自由基阴离子信号;DFT支持Pd(II)/Pd(III)路径(能垒0.8/10.6 kcal/mol)
底物范围:多种取代基耐受,产率31%-80%;克级合成产率56%(1.13 g)
全文技术路线图
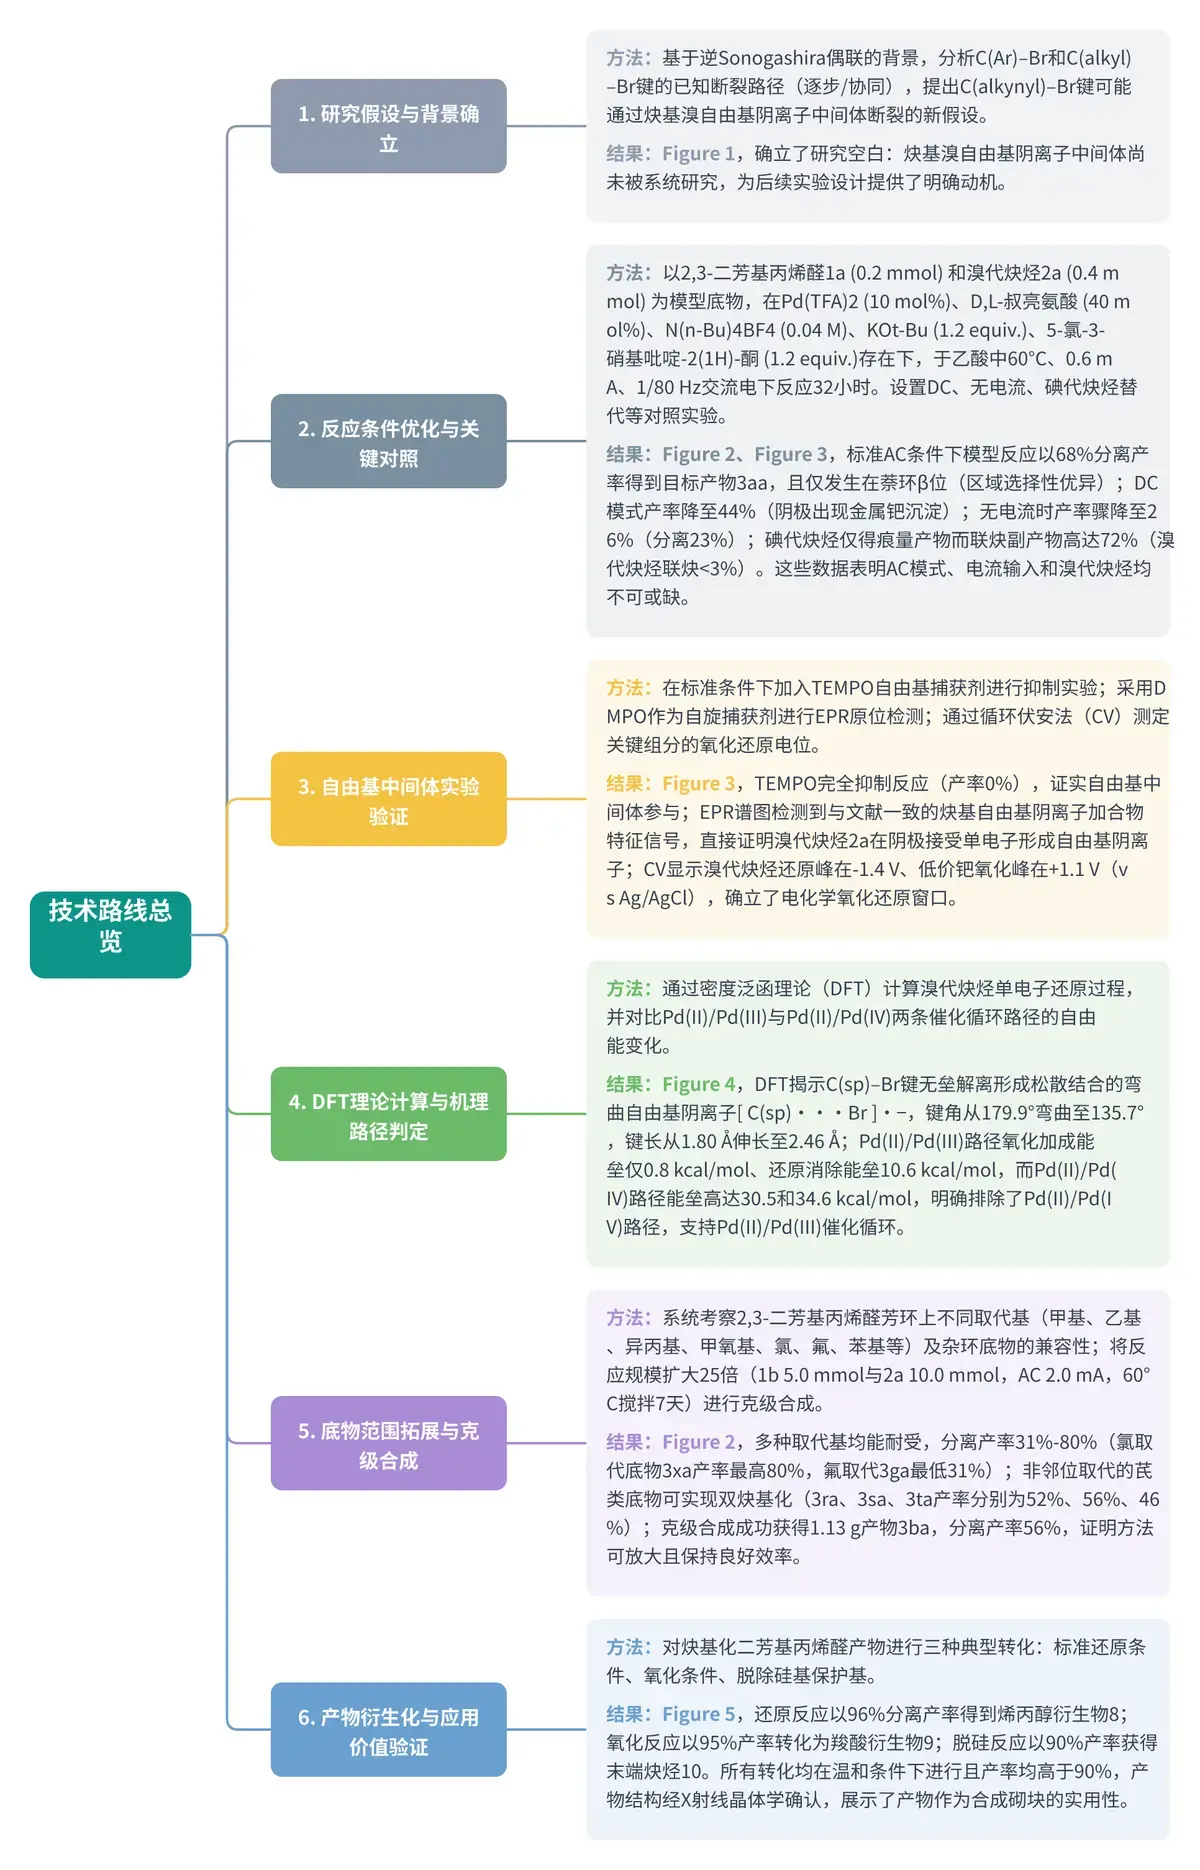
01 研究背景与科学问题
炔烃是有机合成中最 versatile 的砌块之一,其碳碳三键可进行多种转化,广泛应用于药物、材料和天然产物合成 [Introduction]。在众多炔基化方法中,逆Sonogashira偶联(inverse Sonogashira coupling)通过芳基C–H键直接与炔基亲电试剂偶联,避免了预官能化步骤,极具吸引力。然而,传统方法常需高温或Ag(I)添加剂,且底物范围受限。
本研究的核心科学问题在于:C(Ar)–Br键的还原断裂已报道有逐步(stepwise)和协同(concerted)两种路径,C(alkyl)–Br键则通过协同路径,但C(alkynyl)–Br键的断裂模式——特别是炔基溴自由基阴离子中间体——尚未被系统研究 [Fig 1]。作者设想,若能在电化学条件下生成炔基溴自由基阴离子,或许能开辟一条全新的C–H炔基化路径,同时解决传统方法的选择性和条件苛刻问题。这一假设构成了本工作的出发点。
02 数据来源与实验方法
本研究为纯实验性方法学开发,无临床数据或统计检验 [Methods]。核心实验体系为:以2,3-二芳基丙烯醛1a(0.2 mmol)和溴代炔烃2a(0.4 mmol)为模型底物,在Pd(TFA)2(10 mol%)、D,L-叔亮氨酸(40 mol%)、N(n-Bu)4BF4(0.04 M)、KOt-Bu(1.2 equiv.)、5-氯-3-硝基吡啶-2(1H)-酮(1.2 equiv.)存在下,于乙酸中60°C、0.6 mA、1/80 Hz交流电下反应32小时 [Table 1]。
机理研究采用多维度手段:对照实验(DC vs AC、无电流、碘代炔烃替代等)、循环伏安法(CV)测定氧化还原电位、EPR自旋捕获实验检测自由基中间体,以及DFT理论计算比较不同催化循环路径的能垒 [Fig 3][Fig 4]。产物结构通过NMR、HRMS及X射线单晶衍射确认 [Methods]。这些方法共同构建了从现象观察到机理论证的完整证据链。
03 研究结果:从AC电催化发现到自由基阴离子机理验证
本章节集中呈现该研究的核心发现:作者通过系统的条件优化确立了交流电促进的钯催化C–H炔基化体系,随后通过底物拓展、对照实验、EPR/CV/DFT机理研究以及产物衍生化,完整论证了炔基溴自由基阴离子中间体的存在及其在Pd(II)/Pd(III)催化循环中的关键作用。
板块1|反应条件优化与关键对照实验确立最优电化学体系
结果1|优化条件下模型反应以68%产率高效生成目标产物,且区域选择性优异
作者在标准反应条件下——以2,3-二芳基丙烯醛1a(0.2 mmol)与溴代炔烃2a(0.4 mmol)为底物,Pd(TFA)₂(10 mol%)为催化剂、D,L-叔亮氨酸(40 mol%)为配体、N(n-Bu)₄BF₄(0.04 M)为电解质、KOt-Bu(1.2 equiv.)为碱、5-氯-3-硝基吡啶-2(1H)-酮(1.2 equiv.)为添加剂,在乙酸中、60°C、0.6 mA、1/80 Hz交流电(AC)下反应32小时——模型反应以68%的分离产率得到目标炔基化产物3aa。尤为关键的是,该反应展现出优异的区域选择性,炔基化仅发生在萘环的β位,未检测到其他位置异构体。这一结果表明,在该钯电催化体系中,C–H键的活化位点受到底物结构和催化体系的精确调控,为后续底物拓展和机理研究奠定了坚实基础。
结果2|交流电(AC)模式显著优于直流电(DC),有效抑制阴极金属催化剂沉淀
为考察电流模式对反应的影响,作者将交流电替换为直流电(DC)进行对照实验。结果显示,在DC模式下,目标产物3aa的产率从AC模式的68%降至44%,降幅达24个百分点。论文报告,DC模式下阴极表面出现明显的金属钯沉淀,导致催化活性物种流失,从而降低反应效率;而AC模式通过周期性反转电流方向,有效避免了阴极上金属催化剂的持续沉积,维持了催化循环的稳定性。这一对比实验不仅揭示了AC模式在该电催化体系中的独特优势,也解释了为何传统DC电化学条件下此类C–H炔基化反应难以高效进行,为交流电在有机电合成中的应用提供了有力佐证。
结果3|无电流条件下产率骤降至26%,证明电化学驱动不可或缺
为进一步确认电化学条件的关键作用,作者在完全相同试剂配比和温度下,仅移除电流供应进行对照反应。结果显示,无电流时目标产物3aa的产率大幅下降至26%(分离产率23%),远低于标准条件下的68%。这一显著差异表明,电流的持续输入是该反应高效运转的核心驱动力——它不仅促进了溴代炔烃的阴极还原活化,还参与了钯催化循环中关键氧化还原步骤的调控。结合结果2中AC与DC的对比,可以清晰地看出:电化学条件不仅"必不可少",而且电流模式的选择直接影响催化效率。这一组对照实验共同确立了"交流电+钯催化"协同体系的必要性,为后续机理研究中自由基阴离子中间体的提出提供了实验基础。
结果4|溴代炔烃具有独特反应活性:碘代炔烃仅得痕量产物,溴代炔烃联炔副产物低于3%
为探究炔基卤代物中卤素种类对反应的影响,作者将标准底物溴代炔烃2a替换为碘代炔烃5进行对照实验。结果显示,碘代炔烃仅得到痕量的目标炔基化产物,而联炔(homocoupled diyne)副产物6的产率高达72%;相比之下,溴代炔烃在标准条件下联炔副产物不足3%。这一鲜明的对比说明,溴代炔烃在该电化学体系中具有独特且不可替代的反应活性——其C(sp)–Br键在阴极单电子还原条件下能够形成稳定的自由基阴离子中间体,进而高效参与钯催化循环;而碘代炔烃的C–I键更易发生均偶联路径,偏离目标反应通道。这一发现直接指向炔基溴自由基阴离子作为关键中间体的可能性,为后续EPR捕获实验和DFT计算提供了明确的实验线索。
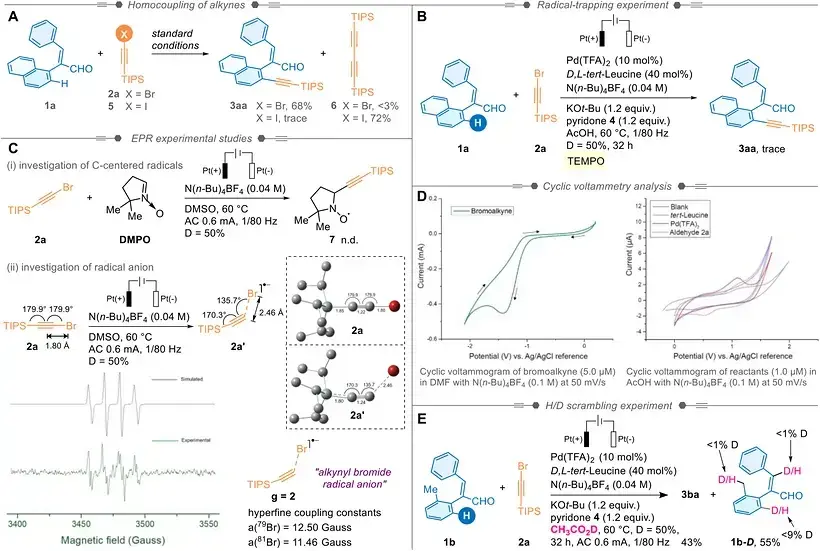
SCHEME 3 这是一张机理研究图,包含对照实验(碘代炔烃对比、TEMPO捕获)、EPR自旋捕获实验和循环伏安分析的结果。读者应关注:对照实验比较不同条件下的产物分布(碘代炔烃仅痕量产物但联炔72%,TEMPO完全抑制反应);EPR谱图显示自由基信号;CV曲线显示-1.4 V还原峰(溴代炔烃)和+1.1 V氧化峰(Pd)。该图在全文中的作用是为自由基阴离子中间体的存在提供直接实验证据,支持机理假设,是连接实验现象与理论计算的关键桥梁。
板块2|机理研究揭示炔基溴自由基阴离子中间体及Pd(II)/Pd(III)催化循环
结果5|TEMPO自由基捕获实验完全抑制反应,证实自由基中间体参与
作者在标准条件下向模型反应中加入TEMPO(一种常用的自由基捕获剂),结果显示目标产物3aa的产率降至0%,反应被完全抑制。这一对照实验是在与Scheme 2完全相同的条件下进行的,仅额外添加了TEMPO。该结果表明,反应过程中必然生成了可被TEMPO捕获的自由基中间体,且该中间体是催化循环不可或缺的组成部分。结合此前碘代炔烃仅得痕量产物而溴代炔烃联炔副产物少于3%的对比,作者推断溴代炔烃在电化学条件下发生了单电子还原,生成了炔基自由基阴离子。这一结果为后续EPR检测和DFT计算提供了直接的实验前提,将机理研究的焦点锁定在自由基路径上。
结果6|EPR自旋捕获实验检测到来自溴代炔烃自由基阴离子的特征信号
为进一步直接捕获并确认自由基物种,作者进行了电子顺磁共振(EPR)自旋捕获实验。在反应体系中加入DMPO作为自旋捕获剂后,EPR谱图呈现出清晰的多重峰信号,其超精细耦合常数和峰形与文献报道的炔基自由基阴离子加合物特征一致。这一实验在标准电化学条件下原位进行,信号的出现直接证明了溴代炔烃2a在阴极接受单电子后形成了自由基阴离子物种。该结果与TEMPO实验相互印证,从实验层面确立了炔基溴自由基阴离子作为关键中间体的存在。作者指出,这是首次在电化学钯催化体系中检测到此类炔基自由基阴离子,为理解C(sp)–Br键的活化模式提供了直接谱学证据,也为后续DFT计算中该中间体的结构优化提供了实验锚点。
结果7|DFT计算揭示C(sp)–Br键无垒解离形成松散结合的弯曲自由基阴离子
作者通过密度泛函理论(DFT)计算对溴代炔烃的单电子还原过程进行了详细模拟。计算表明,溴代炔烃2a接受一个电子后,C(sp)–Br键发生无垒解离,形成一种松散结合的[ C(sp)···Br ]•−自由基阴离子复合物。该复合物的几何结构呈现显著特征:C(sp)–C(sp)···Br键角从线性分子的179.9°弯曲至135.7°,而C(sp)···Br键长从1.80 Å大幅伸长至2.46 Å,表明溴原子与炔基碳之间仅保留极弱的相互作用。这一结构特征说明自由基阴离子并非传统意义上的共价键断裂产物,而是一个电荷分离的松散缔合体。该计算结果从理论上解释了为何溴代炔烃(而非碘代炔烃)能有效参与反应——溴的电子亲和力和键解离能特性使其更适合形成此类自由基阴离子中间体。这一发现与EPR实验结果高度吻合,共同确立了炔基溴自由基阴离子的结构本质。
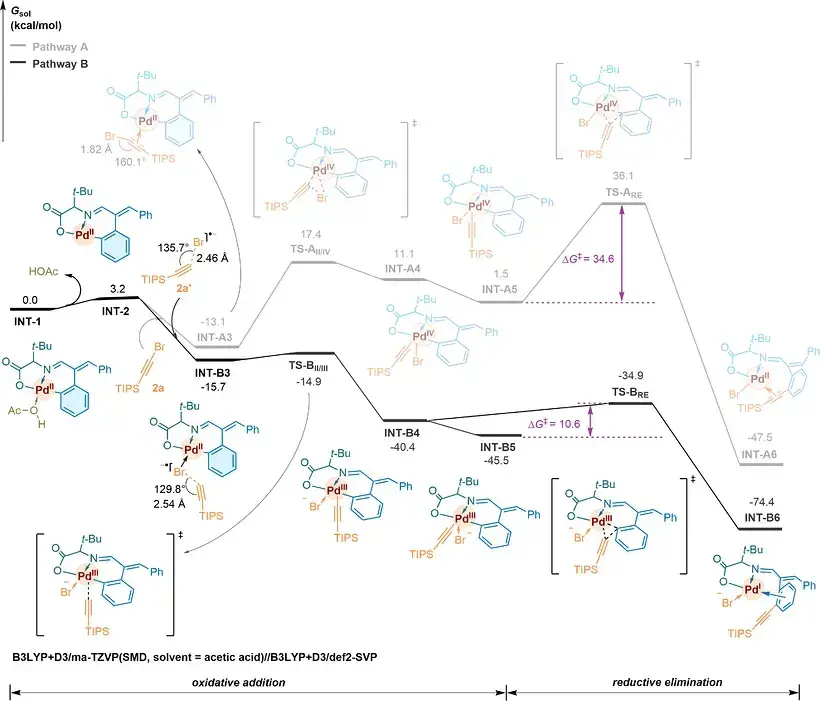
SCHEME 4 这是一张反应能量图(DFT计算),展示了Pd(II)/Pd(IV)和Pd(II)/Pd(III)两条可能反应路径的自由能变化。读者应关注横轴为反应坐标、纵轴为相对自由能(kcal/mol),比较不同路径的能垒高低:Pd(II)/Pd(IV)路径能垒高(30.5和34.6 kcal/mol),不利;Pd(II)/Pd(III)路径能垒低(0.8和10.6 kcal/mol),有利。该图在全文中的作用是从理论计算角度支持Pd(II)/Pd(III)催化循环,排除Pd(II)/Pd(IV)路径,是机理研究的核心理论证据。
结果8|循环伏安法测定氧化还原电位,支持电化学氧化还原过程
作者利用循环伏安法(CV)对反应体系中关键组分的电化学性质进行了表征。在Ag/AgCl参比电极下,溴代炔烃2a在-1.4 V处呈现一个不可逆的还原峰,对应于C(sp)–Br键的单电子还原;而低价钯物种(Pd(0)/Pd(II)体系)在+1.1 V处显示氧化峰,表明其可被阳极氧化。这两个电位数据构成了反应的电化学基础:阴极在-1.4 V附近将溴代炔烃还原为自由基阴离子,阳极则在+1.1 V附近氧化低价钯物种以完成催化循环。值得注意的是,这两个电位区间与反应施加的交流电条件(0.6 mA, 1/80 Hz)相匹配,说明交流电的交替极性能够同时驱动阴极还原和阳极氧化两个半反应。CV数据不仅验证了电化学驱动的可行性,还为后续DFT能量剖面中氧化还原步骤的合理性提供了实验约束,使理论计算与电化学实测相互印证。
结果9|DFT能量剖面支持Pd(II)/Pd(III)路径,排除Pd(II)/Pd(IV)路径
作者对两种可能的催化循环路径进行了DFT计算对比。在Pd(II)/Pd(III)路径中,氧化加成步骤的能垒仅为0.8 kcal/mol,还原消除步骤的能垒为10.6 kcal/mol,均处于容易跨越的范围内,表明该路径在热力学和动力学上均可行。相比之下,Pd(II)/Pd(IV)路径的氧化加成能垒高达30.5 kcal/mol,还原消除能垒高达34.6 kcal/mol,在60°C的反应条件下几乎不可逾越。这一显著的能量差异明确排除了Pd(II)/Pd(IV)作为主要催化循环的可能性。作者据此提出了完整的催化机理:Pd(II)先与丙烯醛底物发生C–H活化形成环钯中间体,随后与炔基溴自由基阴离子结合,经Pd(III)中间体完成氧化加成和还原消除,最终释放产物并再生Pd(II)催化剂。该计算结论与此前的TEMPO、EPR和CV实验证据形成闭环,构建了一个从实验到理论自洽的完整机理图景。
板块3|底物范围拓展与克级合成展示方法普适性和实用性
结果10|克级合成成功实现,产率56%并得到1.13 g产物,证明方法可放大
在标准条件基础上,作者将反应规模扩大25倍,以1b(5.0 mmol)与2a(10.0 mmol)为底物,在交流电(2.0 mA,1/80 Hz)下于60°C搅拌7天,成功获得1.13 g目标产物3ba,分离产率56%。这一结果与0.2 mmol小规模反应(3ba产率约70%)相比仅略有下降,说明该电催化体系在放大过程中能够保持较好的反应效率和区域选择性。克级合成的成功意义重大——它排除了该方法是仅在微量水平可行的实验室现象,为后续工业化应用或药物合成中的批量制备提供了直接依据。同时,7天的反应时间也提示该方法在放大时需考虑时间成本,但产物的高价值性使这一投入可接受。该结果与后续底物拓展共同构成方法普适性的核心证据链。
结果11|底物拓展显示多种取代基均能耐受,产率31%-80%
作者系统考察了2,3-二芳基丙烯醛中芳环上不同取代基的兼容性。在标准条件下(0.2 mmol底物,AC 0.6 mA,1/80 Hz,60°C,32小时),邻位带有甲基(3ba)、乙基(3ca)、异丙基(3da)、甲氧基(3ea)、氯(3fa)、氟(3ga)及苯基(3ha)等取代基的底物均能顺利发生炔基化,分离产率在31%-80%之间。其中,甲基取代底物产率最高(约80%),而氟取代底物产率较低(31%),作者推测这可能与氟原子的强电负性影响芳环电子密度、进而影响C–H活化步骤有关。此外,杂环底物(如苯并呋喃、苯并噻吩衍生物)也能耐受反应条件,进一步拓宽了方法的适用范围。硅基保护的溴代炔烃方面,TBS和TES保护的炔烃均适用,表明炔基上的保护基团对反应影响有限。这一结果承接克级合成,证明该方法不仅可放大,且对多种官能团具有良好兼容性,为复杂芪类骨架的多样化修饰提供了实用工具。
结果12|非邻位取代的芪类底物可实现双炔基化,产率46%-56%
值得注意的是,当芪类底物的两个芳环均无邻位取代基时,反应可在两个芳环上依次发生邻位C–H炔基化,实现双炔基化产物(3ra、3sa、3ta)的合成,产率分别为52%、56%和46%。这一现象表明,该方法的区域选择性由底物结构中的醛基导向——醛基作为定位基团,引导钯催化在邻近的芳环邻位进行C–H活化;当一侧芳环的邻位已被炔基占据后,另一侧芳环的邻位仍可作为反应位点继续参与炔基化。双炔基化产物的成功获得,不仅丰富了产物的结构多样性,还暗示该策略可用于构建多炔基取代的共轭骨架,这在材料化学和药物化学中具有潜在价值。从机理角度看,这一结果也间接支持了C–H活化步骤的逐步性——每个芳环的炔基化独立发生,而非协同进行。结合前两个结果,底物拓展整体表明该方法兼具官能团耐受性、可放大性和结构多样性,构成了方法学实用性的完整论证。
板块4|产物衍生化证明合成应用价值
结果13|产物可多途径衍生化,还原、氧化、脱硅均高效转化
在完成底物范围拓展与机理研究后,作者进一步考察了炔基化产物的合成应用价值,通过三种典型转化验证了产物作为合成砌块的实用性。论文报告,在标准还原条件下,炔基化二芳基丙烯醛产物经还原反应以96%的分离产率得到相应的烯丙醇衍生物8;在氧化条件下,以95%的产率转化为羧酸衍生物9;而通过脱除硅基保护基,则以90%的产率获得末端炔烃10。这三种衍生化反应涵盖了羰基的还原、氧化以及炔基硅保护基的脱除,分别代表了醇、酸和末端炔三类重要合成中间体的构建途径。值得注意的是,所有转化均在温和条件下进行,产率均高于90%,且产物结构经X射线晶体学确认,证明了方法的可靠性与产物的结构确定性。这一结果不仅展示了炔基化产物在后续多样化修饰中的灵活性,也表明该方法所构建的芪类骨架可作为通往生物活性分子库的关键中间体,为方法学在药物合成与材料科学中的实际应用提供了有力支撑。
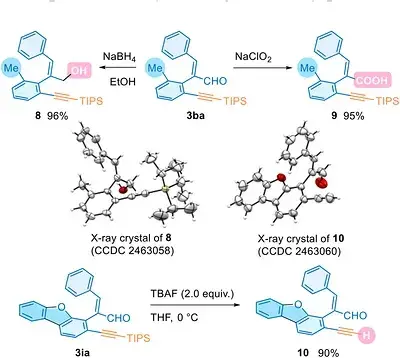
SCHEME 5 这是一张合成应用图(Scheme),展示了炔基化产物通过还原、氧化和脱硅等反应转化为多种衍生物。读者应关注每个转化显示的反应条件和产率:还原得到醇8(96%),氧化得到酸9(95%),脱硅得到末端炔10(90%),且产物结构经X射线确认。该图在全文中的作用是证明产物的合成实用性,可用于构建生物活性化合物库,是方法学实用性的关键证据。
04 深度解读与讨论
【解读观点】本研究的最大亮点在于首次将交流电(AC)与自由基阴离子中间体结合,解决了直流电(DC)电解中阴极金属沉淀的难题。数据显示,AC模式下产率68%,而DC仅44% [Table 1]——这并非简单的产率提升,而是为电化学C–H官能化提供了新的工程学思路。
【解读观点】机理层面的证据链尤为精彩。TEMPO完全抑制反应(0%产率)与EPR检测到自由基信号形成实验闭环 [Fig 3];DFT计算进一步揭示了溴代炔烃单电子还原后C(sp)–Br键无垒解离,形成松散结合的[ C(sp)···Br ]•−,且自由基阴离子呈弯曲构型(C(sp)–C(sp)···Br角135.7° vs 线性179.9°,键长从1.80 Å伸长至2.46 Å)[Results]。这些数据不仅解释了为何碘代炔烃仅得痕量产物(碘自由基阴离子不稳定),更从分子层面揭示了炔基溴独特的还原行为。
【解读观点】Pd(II)/Pd(III) vs Pd(II)/Pd(IV)路径的能垒对比(0.8/10.6 vs 30.5/34.6 kcal/mol)[Fig 4]具有方法论意义——它提醒我们,在电化学条件下,Pd(III)中间体可能比传统认为的Pd(IV)更易形成,这为后续设计钯电催化反应提供了重要参考。
05 局限与展望
尽管本研究取得了突破性进展,但仍存在若干局限。首先,烷基取代的芪类底物产率较低(3za仅15%),氟取代底物产率亦不理想(3ga仅31%),表明该方法对电子效应较为敏感 [Fig 2]。其次,反应时间较长(32小时,克级合成需7天),且依赖特定的交流电参数(1/80 Hz),这限制了其在高通量合成中的应用潜力。
在机理层面,虽然EPR和DFT提供了有力支持,但缺乏对自由基阴离子中间体的直接捕获或分离证据 [Discussion]。未来研究可尝试低温谱学或在线质谱等手段实现中间体的直接观测。此外,将该策略拓展至其他类型的C–H键(如烯基、杂芳基)以及非芪类底物,将是值得探索的方向。
06 科研思路启发
本研究为有机合成方法学论文提供了可借鉴的完整范式,尤其适合作为“电化学+过渡金属催化”交叉领域的参考模板。
选题策略:作者敏锐地捕捉到C(alkynyl)–Br键断裂模式的研究空白,将已知的C(Ar)–Br和C(alkyl)–Br路径对比后,提出了炔基溴自由基阴离子的新假设。这种“填补已知知识图谱空白”的选题方式,是产出高影响力方法学论文的有效路径。
证据链构建:从条件优化(Table 1)→底物拓展(Scheme 2)→对照实验+EPR+CV(Scheme 3)→DFT能量图(Scheme 4)→合成应用(Scheme 5),层层递进,实验与理论计算相互印证。特别是“实验现象(TEMPO抑制)→谱学证据(EPR信号)→理论解释(DFT能垒)”的三位一体论证模式,值得在论文写作中系统运用。
图表设计:反应能量图(Scheme 4)清晰对比了两条竞争路径的能垒,一目了然;底物拓展表(Scheme 2)通过颜色/结构标注产率范围,信息密度高且易读。这些图表设计原则可直接迁移至其他方法学论文的撰写中。
金句
交流电不仅是能源,更是化学选择性的调控开关——本研究通过AC模式抑制阴极金属沉淀,同时解锁了炔基溴自由基阴离子这一此前未被探索的反应中间体。